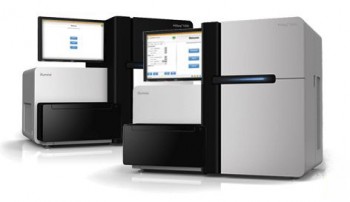
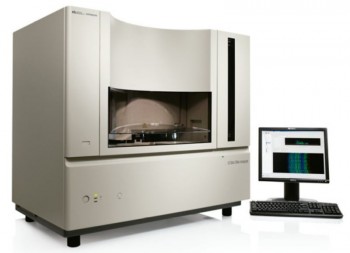
Основные применения:
ресеквенирование ампликоновых библиотек;
проверка результатов клонирования и генной модификации;
мультиплексное высокопроизводительное секвенирование малых геномов (например, микроорганизмов);
таргетное высокопроизводительное секвенирование геномов для анализа генетически-ассоциированных болезней;
поиск мутаций;
HLA-типирование;
секвенирование малых РНК;
эпигенетические исследования, анализ профиля метилирования;
целевое ресеквенирование и секвенирование de novo и т. д.
Секвенирование нуклеиновых кислот — это определение их первичной нуклеотидной последовательности.
Секвенаторы 2-го поколения, NGS, работают с негомогенной пробой, которая представляет собой смесь фрагментов ДНК в некотором интервале длин фрагментов с различной структурой нуклеотидных последовательностей (генетические библиотеки). Для осуществления генетического анализа на таком секвенаторе необходимо подготовить такую библиотеку.
В зависимости от поставленных задач, библиотека фрагментов может быть получена различными методами. Вот некоторые примеры:
статистическая фрагментация протяженных молекул ДНК (получение shotgun-библиотек), например, при полногеномном de novo секвенировании или ресеквенировании c целью получения с многократным покрытием прочтений перекрывающихся фрагментов и восстановлении данных о структуре протяженных участков (контигов) на их основе программными методами;
реакция обратной транскрипции с последующим фрагментированием для получения библиотеки кДНК с целью анализа транскриптомов и экзомов, то есть для получения информации о структурных генах и участках генома, с которых транскрибируется РНК;
метод ПЦР для получения ампликоновых библиотек, когда в качестве праймеров используются олигонуклеотидные наборы (панели), комплементарные целевым участкам, интересующим исследователя (например, проонкогенам) — библиотека получается обогащенной целевыми участками;
библиотеки «парных концов» (paired ends), получают с целью картирования исследуемой последовательности на референсной последовательности в случае ресеквенирования.
Некоторые задачи генетического анализа:
расшифровка абсолютно неизвестных последовательностей ДНК, например, генома какого-нибудь нового вида (секвенирование «de novo»);
обнаружение индивидуальных отличий конкретного образца от обобщенной последовательности, которая в общих чертах уже известна (ресеквенирование);
анализ генетических полиморфизмов, включая однонуклеотидные (SNP-типирование);
анализ эпигенетических модификаций ДНК, например профиля метилирования;
анализ профиля экспрессии отдельных клеток секвенированием кДНК, полученной из тотальной мРНК клетки, например, для диагностики вирусных и раковых заболеваний и др.
Методы секвенирования.
«Классический» метод Сэнгера.
Метод секвенирования НК путем «обрыва цепи» (Ф.Сэнгер) основан на синтезе новой ДНК-цепи на анализируемой ДНК-матрице с участием ДНК-полимеразы в присутствии праймера и смеси дезоксинуклеотидтрифосфатов (dATP, dGTP, dCTP, dTTP) и на случайном обрыве синтезируемой цепи при встраивании одного из меченных разными флуоресцентными красителями дидезоксинуклеотидов (ddATP, ddGTP, ddCTP, ddTTP). Поскольку «обрыв цепи» происходит статистически, то получается весь набор ДНК-фрагментов, отличающихся между собой по длине всего на один нуклеотид. Затем полученная смесь ДНК-фрагментов обрабатывается формамидом для расхождения цепей и подвергается капиллярному электрофорезу в полиакриламидном геле, в результате чего фрагменты распределяются по длине. Сканирование лазером, возбуждающим флуоресценцию красителей, которыми были помечены дидезоксинуклеотидфосфаты, позволяет определить последовательность нуклеотидов исходной молекулы НК.
Метод пиросеквенирования.
Метод секвенирования НК (П. Ниреном) основан на синтезе новой ДНК-цепи на иммобилизированной анализируемой ДНК-матрице с участием ДНК-полимеразы в присутствии праймера при последовательном добавлении каждого дезоксинуклеотидтрифосфата (dATP, dGTP, dCTP, dTTP). При встраивании нуклеотида стехиометрически высвобождается пирофосфат (PPi). Пирофосфат (PPi) ферментом ATP-сульфурилазой в присутствии аденозин-5’-фосфосульфата (dATPαS) превращается в ATP, которая является «топливом» для фермента люциферазы, превращающей люциферин в оксилюциферин с испусканием света. Свет регистрируется камерой и далее анализируется компьютерной программой. Невстроенные нуклеотиды подвергаются деградации ферментом апиразой, и реакция начинается с новым нуклеотидом.
Бисульфитный метод.
Метод для определения паттерна (профиля) метилирования ДНК основан на бисульфитной обработке ДНК, первращающей остатки цитозина в остатки урацила, но не затрагивающей метилированные остатки 5-метилцитозина. Дальнейший анализ сводится к различению однонуклеотидных полиморфизмов, и к разделению цитозинов и тиминов в прочитанных последовательностях.
Классификация генетических анализаторов.
По гомогенности пробы:
— гомогенная проба (очищенный раствор молекул НК, полученных из одного источника, одинаковой структуры и практически одинаковой длины) — «классические» секвенаторы;
— негомогенная проба («библиотека» молекул НК, которые могут отличаться по длине, по структуре и могут быть получены из различных источников) — «NGS» — секвенаторы.
По длине прочтений:
— короткие чтения;
— средние чтения;
— длинные чтения.
По используемой технологии:
— технология по методу Сэнгера;
— метод пиросеквенирования;
— технология «454»;
— технология «ionTorrent»;
— технология «SOLiD»;
— технология «Solexa»;
— технология «WildFire».
По количеству отдельных чтений за запуск.
По количеству одновременно анализируемых образцов (мультиплексирование).
По времени, необходимому на запуск.
По дополнительным требованиям.
По стоимости секвенатора.
По стоимости одного запуска.
По стоимости анализа отдельной пробы.
По методам генетического анализа.
В «классических» секвенаторах для анализа используется гомогенная проба. Обычно до начала секвенирования производят амплификацию участков ДНК, последовательность которых требуется определить, при помощи ПЦР. В результате получается гомогенная проба одинаковых ДНК-фрагментов. Негомогенность исходной пробы, или ошибки в ходе ПЦР-реакции могут привести к тому, что не удастся однозначно определить генетическую структуру молекулы нуклеиновой кислоты.
Адреса
Электролитный проезд 3б Строение 6
+7 (495) 152-56-25; order@gk-npk.ru